


Регистрация медицинских изделий — это обязательная государственная процедура, подтверждающая безопасность, эффективность и соответствие продукции установленным техническим и санитарным нормам. Без неё медицинское изделие не может быть законно выведено на рынок России. Регистрация осуществляется в соответствии с постановлением Правительства РФ № 1684 от 30.11.2024 и положениями Федерального закона № 323‑ФЗ «Об основах охраны здоровья граждан в Российской Федерации».
бесплатная консультацияНужно ли регистрировать медицинское изделие
Регистрация обязательна: медицинское изделие допускается к обращению на территории России только после государственной регистрации, а подтверждением служит регистрационное удостоверение Росздравнадзора. Без него нельзя производить, ввозить, продавать и применять изделие — включая поставки в медицинские организации и продажу через маркетплейсы.
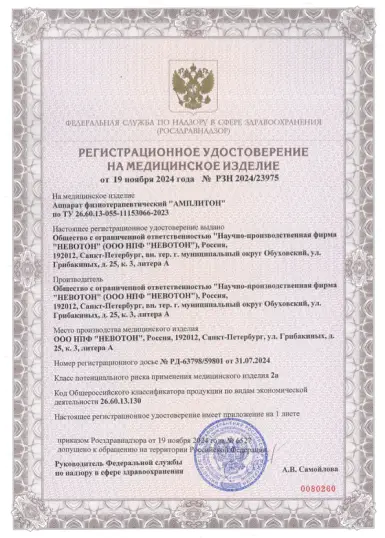
Регистрационное удостоверение — не «сертификат качества». Это разрешительный документ, который подтверждает, что качество, эффективность и безопасность изделия подтверждены государственной экспертизой. Сведения о нём вносятся в государственный реестр медицинских изделий и проверяются публично.
Обязанность возникает у того, кто вводит изделие в оборот: у производителя, импортёра или уполномоченного представителя иностранного изготовителя. Передать эту ответственность консультанту нельзя — заявителем в документах остаётесь вы.
Классы потенциального риска: от чего зависит весь проект
Медицинские изделия делятся на четыре класса потенциального риска — 1, 2а, 2б и 3. Класс определяет объём испытаний, состав досье, размер госпошлины и итоговый срок: разница между классом 1 и классом 3 составляет более чем два с половиной раза только по пошлине за экспертизу.
- Класс 1 — низкий риск: медицинская мебель, часть расходных материалов, отдельные неинвазивные изделия.
- Класс 2а — средний риск: значительная часть диагностического оборудования, изделия кратковременного контакта.
- Класс 2б — повышенный риск: аппаратура длительного контакта, отдельные хирургические и терапевтические системы.
- Класс 3 — высокий риск: имплантируемые изделия и системы поддержания жизненно важных функций.
Класс присваивается по номенклатурной классификации, а не по усмотрению заявителя. Учитываются длительность применения, инвазивность, характер контакта с организмом, способ введения and наличие источника энергии. Если изделие представляет собой набор из нескольких компонентов, ему присваивается наивысший из классов, встречающихся в наборе.
Ошибка в классе — самая дорогая ошибка проекта. Заниженный класс означает отказ после месяцев подготовки и оплаченной пошлины, завышенный — лишние испытания и переплату по пошлине в десятки тысяч рублей.
Особые категории: ПО, изделия in vitro, наборы
Часть изделий требует отдельного подхода к досье, и типовой маршрут для них не работает.
Программное обеспечение как медицинское изделие. Самостоятельное ПО, предназначенное для диагностики, мониторинга или поддержки врачебных решений, регистрируется как медицинское изделие. К досье добавляется файл жизненного цикла программного обеспечения по ГОСТ Р МЭК 62304, а также документы по управлению рисками и по эксплуатационной пригодности. Отдельный вопрос — обновления: изменение версии может потребовать внесения изменений в досье, если затрагивает функциональное назначение.
Изделия для диагностики in vitro. Реагенты, наборы, калибраторы и контрольные материалы оцениваются по собственным правилам: состав испытаний и требования к аналитическим характеристикам отличаются от требований к приборам.
Наборы и комплекты. Если изделие представляет собой набор из компонентов разных классов риска, набору присваивается наивысший класс. Это напрямую влияет на пошлину и объём испытаний, поэтому состав комплекта стоит продумать до подачи: иногда выгоднее регистрировать позиции раздельно.
Изделия с измерительной функцией. Помимо регистрации требуется процедура утверждения типа средства измерений — её планируют параллельно, чтобы не удлинять проект.
Невасерт ведёт регистрацию всех перечисленных категорий и разрабатывает сопутствующие файлы: менеджмента рисков, эксплуатационной пригодности, жизненного цикла ПО по ГОСТ Р МЭК 62304.
Комплексный набор услуг
Сертификационный центр «Невасерт» оказывает полный спектр услуг по регистрации и сертификации медицинских изделий любого уровня сложности — от изделий 1 класса до высокорисковых имплантатов класса 3.
В рамках работы мы выполняем:
1. Подбор регистрационной схемы в зависимости от класса риска и типа изделия.
2. Экспертный анализ НТД, выбор наиболее подходящих ГОСТ и методик оценки.
3. Подготовку полного комплекта документов:
- технические условия, паспорт, инструкция;
- файл управления рисками (по ГОСТ ISO 14971);
- файл проектирования (ГОСТ Р МЭК 62366-1);
- список материалов, в том числе контактирующих с пациентом.
4. Перевод и нотариальное заверение иностранных документов.
5. Организацию следующих исследований:
- Технические испытания на безопасность, ЭМС, функциональность;
- Токсикологические исследования: цитотоксичность, стерильность, пирогенность;
- Клинические испытания: в аккредитованных учреждениях.
6. Сбор и формирование регистрационного досье;
7. Подачу и ведение заявки в Росздравнадзоре;
8. Получение регистрационного удостоверения с внесением изделия в Госреестр.
Виды продукции, подлежащие обязательной регистрации
Государственной регистрации подлежат все медицинские изделия, включая:
- Аппараты, приборы, оборудование (от термометров до МРТ-сканеров);
- Хирургические и стоматологические инструменты;
- Изделия для диагностики и мониторинга (например, ЭКГ, пульсоксиметры);
- Имплантаты (эндопротезы, кардиостимуляторы);
- Расходные материалы (перчатки, бинты, катетеры);
- Контейнеры и системы хранения биоматериалов;
- Стерилизаторы и дезинфекционное оборудование;
- ПО, используемое в диагностике или терапии (включая мобильные приложения, если они выполняют медицинские функции);
- Комбинированные устройства (например, аппарат с ПО и инвазивными элементами).
Стоимость и сроки регистрации медицинских изделий
| Класс риска | Примерная цена | Сроки получения РУ |
|---|---|---|
| Класс 1 | от 400 000 ₽ | 3–6 месяцев |
| Класс 2а | от 500 000 ₽ | 4–8 месяцев |
| Класс 2б | от 700 000 ₽ | 5–9 месяцев |
| Класс 3 | от 850 000 ₽ | 6–12 месяцев |
Стоимость и сроки зависят от:
- назначения и класса риска изделия;
- наличия типовой документации;
- результатов испытаний.
Необходимые документы
Основной комплект:
1. Проект технической документации:
- технические условия (ГОСТ 2.114);
- конструкторская документация (ГОСТ Р 2.102);
- техническое описание;
- схема работы и взаимодействия компонентов.
2. Проект эксплуатационной документации:
- руководство по эксплуатации;
- инструкция по применению;
- паспорт изделия;
- маркировка и этикетка.
3. Данные о материалах и компонентах:
- сырьё, особенно контактирующее с организмом;
- покупные изделия, встраиваемые в МИ.
4. Подтверждение условий производства:
- лицензия на производство;
- сертификаты соответствия ISO 13485 / ISO 9001;
- акты и протоколы квалификационных испытаний.
5. Документы о праве собственности/аренде на место производства или договор контрактного производства.
6. Интеллектуальная собственность:
- товарный знак;
- патенты;
- лицензионные соглашения.
7.Фотоматериалы изделия (разрешение под формат А4).
Процесс регистрации и получения ру
На этом этапе определяются: тип изделия, предполагаемое назначение, класс потенциального риска, структура, материалы, состав, используемые компоненты и программное обеспечение. Составляется техническое задание, которое ляжет в основу проектной и эксплуатационной документации.
Включает:
Все документы оформляются в соответствии с Постановлением № 1684 и текущими методическими рекомендациями.
- Заявление о регистрации, оформленное в соответствии с требованиями Росздравнадзора;
- Техническую документацию, описывающую конструкцию, материалы, характеристики, режимы работы;
- Эксплуатационную документацию (руководство, инструкция, паспорт);
- Файл менеджмента риска по ГОСТ ISO 14971;
- Файл проектирования (если необходимо) по ГОСТ Р МЭК 62366-1 (при необходимости);
- Документацию по жизненному циклу ПО, если изделие содержит или взаимодействует с программным обеспечением (при необходимости);
- Нормативную документацию, устанавливающую стандарты, которым соответствует изделие;
- Фотоматериалы и иллюстрации.
Цель: подтвердить безопасность, функциональность и соответствие изделия нормативам.
Технические испытания включают проверку электрической безопасности, ЭМС, механической прочности, стабильности работы.
Токсикологические – определение цитотоксичности, сенсибилизации, раздражающего действия, стерильности, апирогенности и биосовместимости.
Проводятся в аккредитованных испытательных лабораториях. Для этого потребуется передача достаточного количества образцов.
Проводятся для подтверждения заявленных характеристик в условиях реального применения, обязательны к предоставлению, проводятся в аккредитованных испытательных лабораториях. Проводятся одним из возможных способов: путем анализа документации и сравнением с аналогичными изделиями или в случае их отсутствия, клинические испытания с участием человека.
На основании всех собранных и оформленных данных подготавливается регистрационное досье, включающее:
- документы изготовителя;
- протоколы испытаний;
- заключения по токсикологии и клиническим испытаниям;
- отчёты по НТД;
- заявление и сопроводительные документы.
Досье направляется в Федеральную службу по надзору в сфере здравоохранения в электронном виде посредством единого личного кабинета заявителя в федеральной государственной информационной системе «Единый портал государственных и муниципальных услуг (функций)». Документы должны быть заверены и оформлены согласно требованиям Постановления № 1684.
Процедура состоит из двух этапов:
1. Формальная проверка документов на полноту и достоверность (≈ 1 месяц).
2. Клинико-техническая экспертиза, на основании которой принимается решение о возможности выдачи регистрационного удостоверения.
При выявлении нарушений даётся время на их устранение: по первому этапу до 30 календарных дней, по второму этапу до 50 рабочих дней. После доработки процедура возобновляется.
При успешном завершении экспертизы выдается регистрационное удостоверение с присвоением регистрационного номера медицинского изделия, а данные вносятся в Государственный реестр медицинских изделий и организаций, размещённый на сайте Росздравнадзора: https://roszdravnadzor.gov.ru
Сроки получения ру на медицинские изделия
Это этап может занять от нескольких недель до 1 месяца в зависимости от полноты представленной информации.
Исследование занимает до 1 месяца. Если контакт изделия с организмом человека не предусмотрен, то данные исследования не проводятся.
Испытания возможно запустить параллельно с токсикологическими исследованиями. Данный этап также занимает до 1 месяца.
Испытания проводятся только после получения Заключений по токсикологии и техническим испытаниям, путем анализа и оценки представленной документации – до 2-х недель или испытаний с участием человека – до 12 месяцев.
Занимает до 7 дней.
- Получение входящего номера Заявления о регистрации Росздравнадзора. Занимает до нескольких дней.
- Первый этап рассмотрения досье (проверка полноты и достоверности). Занимает от 1 месяца.
- На данном этапе могут быть выявлены нарушения, на устранение которых дается 1 месяц.
- Возобновление регистрации и второй этап рассмотрения досье (направление задания на экспертизу). Занимает от 1 месяца.
- На данном этапе могут быть выявлены нарушения, на устранение которых дается 50 рабочих дней.
- Возобновление регистрации и принятие экспертного заключения от 1 месяца.
*Сроки рассмотрения регистрационного досье зависят от сложности изделия, объема предоставляемой документации и наличия/отсутствия замечаний. И могут занимать от 3-х до 12 месяцев.
Риски при отсутствии медицинского удостоверения
Игнорирование процедуры регистрации может привести к серьёзным последствиям:
- Запрет на обращение изделия в России;
- Штрафы для юрлиц до 1 000 000 ₽;
- Конфискация и изъятие товара;
- Проблемы с поставками, отказ в госзакупках;
- Потеря репутации и доверия клиентов;
- Претензии Роспотребнадзора, Росздравнадзора, прокуратуры.
Важно: даже если изделие уже зарегистрировано за рубежом, его реализация в РФ без отечественного регистрационного удостоверения запрещена.
Заключение
Процедура государственной регистрации медицинских изделий — это не формальность, а юридически значимый и технически сложный процесс, от которого напрямую зависит право на легальное производство, импорт, реализацию и использование продукции в медицинской сфере.
Сертификационный центр «Невасерт» сопровождает клиентов на всех этапах регистрации — от технического задания и испытаний до получения регистрационного удостоверения. Мы обеспечиваем соблюдение всех требований законодательства РФ и нормативных документов Росздравнадзора.
Другие услуги: Регистрация медицинских изделий в Казахстане, Регистрация по ЕАЭС, Регистрация медицинских изделий in vitro, Регистрация медицинских изделий по ППРФ 552 (ускоренная процедура), Сертификация медицинских изделий.
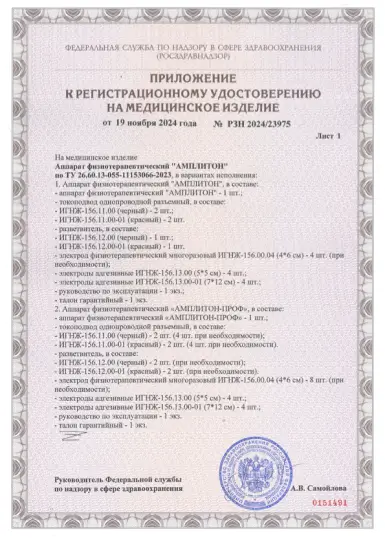
Образец медицинского регистрационного удостоверения
Ответственность за отсутствие медицинского ру
Ответы на вопросы
По какому постановлению сейчас регистрируют медицинские изделия?
По постановлению Правительства РФ от 30.11.2024 № 1684 — оно действует с 1 марта 2025 года. Постановление № 1416 от 27.12.2012, по которому регистрация шла с 2012 года, утратило силу. Заявления, поданные до 1 марта 2025 года, рассматриваются по прежним правилам.
Сколько стоит зарегистрировать медицинское изделие?
Госпошлина за экспертизу — 72 000 ₽ для класса 1, 104 000 ₽ для 2а, 136 000 ₽ для 2б и 184 000 ₽ для класса 3, плюс 11 000 ₽ за выдачу удостоверения. Это только государственные пошлины: к ним добавляются испытания и разработка документации.
Сколько длится регистрация?
Административный срок по новым Правилам — 50 рабочих дней, включая 5 дней на проверку полноты документов и 17 дней на первый этап экспертизы. Календарный срок проекта больше: основное время занимают подготовка документации и испытания, особенно клинические.
Какие изделия относятся к 1 классу риска?
Изделия с низким потенциальным риском — например, медицинская мебель, часть расходных материалов, отдельные неинвазивные изделия. Класс определяется по номенклатурной классификации с учётом длительности применения, инвазивности и характера контакта с организмом.
Чем регистрационное удостоверение отличается от сертификата?
Регистрационное удостоверение — разрешительный документ, без которого обращение изделия незаконно. Сертификат соответствия для медизделий оформляется добровольно и удостоверения не заменяет. Порядок добровольной сертификации разбираем на отдельной странице.
Нужно ли регистрировать изделие, изготовленное для одного пациента?
Для ряда изделий индивидуального изготовления по назначению врача предусмотрены исключения. Применимость проверяется по конкретному изделию и его назначению — это первый вопрос, который стоит закрыть до начала проекта.
Что такое одноэтапная регистрация?
Схема, при которой пакет документов оценивается один раз, без второй экспертизы после клинических испытаний. Условия применимости зависят от того, где проведены испытания, и проверяются по конкретному изделию.
Как проверить РУ на подлинность?
По номеру удостоверения в государственном реестре медицинских изделий. Проверяйте статус записи и совпадение наименования, модели и комплектации с фактически поставляемым изделием — расхождение в модификации означает, что изделие удостоверением не покрыто.
Регистрационное удостоверение нужно продлевать?
Регистрационные удостоверения бессрочны. Под «продлением» обычно понимают замену удостоверения старого образца или внесение изменений в досье — что именно требуется, видно по действующей записи в реестре.
Действует ли российское РУ в Казахстане и Беларуси?
Нет. Национальное удостоверение действует в России. Для обращения в других государствах Союза нужна регистрация по правилам ЕАЭС с указанием государств признания либо национальная регистрация в соответствующей стране.
Что будет, если продавать изделие без регистрации?
Административная ответственность, изъятие продукции из оборота, приостановление деятельности. Ответственность несёт организация, которая ввела изделие в оборот, — независимо от того, кто готовил документы.
С чего начать, если проект ещё не начат?
С классификации: вид изделия, код по номенклатуре, класс потенциального риска. Этот шаг определяет весь дальнейший маршрут, состав испытаний и бюджет. Пришлите описание и назначение изделия — применимую процедуру и порядок работ определим до начала проекта.


